Metody badań polimerów i tworzyw sztucznych – od składu do właściwości procesowychNie istnieje jedno badanie, które opisuje tworzywo sztuczne. Zmiana MFR, kruchość detalu, przebarwienia, problemy z wytłaczaniem czy różnice pomiędzy partiami materiału mogą mieć zupełnie różne przyczyny: od wilgoci i degradacji łańcuchów, przez zmianę składu lub krystaliczności, aż po niejednorodną dyspersję dodatków. Prawidłowa diagnoza wymaga więc nie tylko wykonania pomiaru, ale przede wszystkim wyboru metody odpowiadającej na właściwe pytanie. Jedno badanie nie opisuje polimeruTworzywo sztuczne nie ma jednej właściwości, która pozwala przewidzieć jego zachowanie. Rodzaj polimeru, masa cząsteczkowa i jej rozkład, zawartość dodatków, napełniaczy i wody, udział fazy krystalicznej, morfologia, orientacja oraz historia cieplna i procesowa wpływają jednocześnie na przetwarzanie materiału i właściwości gotowego wyrobu. Dlatego pojedynczy wynik rzadko wystarcza do postawienia diagnozy. Dwie partie tworzywa mogą mieć podobne widma FTIR, a jednocześnie różnić się rozkładem masy cząsteczkowej lub zawartością dodatków. Podobny MFR nie oznacza identycznej krzywej lepkości. Ta sama temperatura topnienia zmierzona metodą DSC nie oznacza takiego samego stopnia krystaliczności, a zbliżona wytrzymałość na rozciąganie nie gwarantuje podobnej udarności czy odporności na pełzanie. Dobra analiza materiałowa zaczyna się więc nie od wyboru aparatu, lecz od pytania: co chcemy ustalić i jakie przyczyny mogą wyjaśniać obserwowany problem? Od problemu technologicznego do metody badawczejJeżeli podczas produkcji pojawia się niestabilne ciśnienie, kruchość, przebarwienie, różnica pomiędzy partiami surowca albo zmiana wydajności, wykonywanie wszystkich dostępnych badań zwykle nie jest najlepszym początkiem. Skuteczniejsza jest krótka lista możliwych przyczyn i dobór metod, które pozwolą je potwierdzić lub wykluczyć.
Ta tabela nie zastępuje procedury badawczej. Pokazuje jednak podstawową zasadę diagnostyki: ten sam objaw może mieć kilka przyczyn, a każda metoda obserwuje tylko określoną część struktury lub zachowania materiału. Co metoda rzeczywiście mierzy, a czego nie mierzy?Jednym z częstych błędów w analizie tworzyw jest przechodzenie bezpośrednio od wyniku aparatu do daleko idącego wniosku technologicznego. Tymczasem pomiar i interpretacja wyniku nie są tym samym.
Skład chemiczny i struktura molekularnaFTIR – szybka identyfikacja rodzaju polimeruSpektroskopia w podczerwieni z transformacją Fouriera jest jedną z podstawowych technik identyfikacji materiałów polimerowych. Cząsteczki absorbują promieniowanie podczerwone przy częstotliwościach związanych z ich drganiami, dlatego widmo zawiera charakterystyczne pasma odpowiadające obecnym w materiale grupom chemicznym. W praktyce przemysłowej szczególnie użyteczna jest technika ATR-FTIR. Próbka kontaktuje się z kryształem ATR, a analizowany sygnał pochodzi z ograniczonej warstwy materiału znajdującej się w zasięgu fali zanikającej. Głębokość penetracji zależy między innymi od długości fali, materiału kryształu, kąta padania i współczynników załamania. ATR-FTIR jest więc metodą wrażliwą na warstwę przypowierzchniową, ale nie należy utożsamiać jej z analizą wyłącznie samej powierzchni. FTIR dobrze sprawdza się przy identyfikacji wielu typowych tworzyw, porównywaniu widm z materiałem odniesienia oraz obserwacji zmian określonych grup funkcyjnych podczas starzenia lub utleniania. Analiza ilościowa jest możliwa, ale wymaga odpowiedniej kalibracji, przygotowania próbki i kontroli warunków pomiaru. Raman – technika komplementarna do FTIRSpektroskopia Ramanowska również dostarcza informacji o drganiach cząsteczek, lecz wykorzystuje inny mechanizm oddziaływania światła z materią. W rezultacie FTIR i Raman często ujawniają różne elementy tej samej struktury i dobrze się uzupełniają. Raman można wykorzystywać do identyfikacji polimerów, wybranych pigmentów, faz krystalicznych i dodatków. Połączenie spektrometru z mikroskopem umożliwia również mapowanie chemiczne próbki. Ograniczeniem może być fluorescencja. Niektóre polimery, pigmenty i produkty degradacji generują tło tak intensywne, że słabszy sygnał Ramanowski staje się trudny lub niemożliwy do interpretacji. Dobór długości fali lasera i parametrów pomiaru jest więc częścią metody. Mikroskopia FTIR i mapowanie Ramanowskie – gdy ważne jest również „gdzie”Zwykłe widmo odpowiada przede wszystkim na pytanie o skład analizowanego obszaru. W materiałach wielofazowych równie ważna może być lokalizacja składników. Zbieranie widm w wielu punktach pozwala tworzyć mapy przedstawiające rozmieszczenie różnych faz chemicznych. Takie podejście jest szczególnie przydatne przy analizie zanieczyszczeń, mieszanin polimerowych, folii wielowarstwowych, obszarów degradacji oraz niejednorodności w compoundach i recyklatach. NMR – szczegółowa budowa łańcuchaSpektroskopia jądrowego rezonansu magnetycznego umożliwia znacznie bardziej szczegółową analizę struktury molekularnej niż typowa identyfikacja FTIR. W zależności od techniki można badać między innymi skład kopolimerów, sekwencje jednostek powtarzalnych, taktyczność, grupy końcowe, budowę łańcucha i lokalne otoczenie chemiczne jąder. NMR roztworowy wymaga odpowiedniego rozpuszczenia materiału. W NMR ciała stałego można analizować także materiały nierozpuszczalne i struktury występujące bezpośrednio w stanie stałym. NMR może dostarczać informacji o dynamice molekularnej i lokalnym uporządkowaniu, lecz nie jest typowym narzędziem do przestrzennego mapowania rozmieszczenia dodatków w próbce. SEC/GPC – masa cząsteczkowa i jej rozkładMasa cząsteczkowa silnie wpływa na przetwarzanie polimerów. Dwa materiały o tej samej chemii i podobnym widmie FTIR mogą różnić się długością łańcuchów, rozkładem masy cząsteczkowej, rozgałęzieniem, lepkością stopu i właściwościami mechanicznymi. SEC, czyli chromatografia wykluczania przestrzennego, w analizie polimerów jest często określana jako GPC. Makrocząsteczki są rozdzielane w kolumnie przede wszystkim według ich rozmiaru hydrodynamicznego w roztworze, a nie przez bezpośredni pomiar masy pojedynczych cząsteczek. Najczęściej analizuje się:
W klasycznej SEC wynik zależy od zastosowanej kalibracji. Jeżeli badany polimer ma inną architekturę niż materiał wzorcowy, na przykład jest silnie rozgałęziony, relacja pomiędzy masą i rozmiarem hydrodynamicznym może być inna. Zastosowanie dodatkowych detektorów, między innymi rozpraszania światła, pozwala rozszerzyć zakres informacji i ograniczyć część zależności od klasycznej kalibracji. Równie ważne jest przygotowanie próbki. Polimer musi zostać rozpuszczony w sposób reprezentatywny i bez niekontrolowanej zmiany struktury. Niewłaściwy rozpuszczalnik, temperatura, filtracja lub zbyt agresywne mieszanie mogą wpłynąć na wynik. SEC/GPC jest szczególnie cenna w diagnostyce degradacji. Jeżeli po przetworzeniu zmienia się MFR, jednym z możliwych wyjaśnień jest zmiana długości łańcuchów. MFR sygnalizuje zmianę płynięcia, natomiast porównanie rozkładów SEC/GPC pozwala sprawdzić, czy zmienił się również rozkład masy cząsteczkowej. Dodatki, VOC i produkty degradacji – GC-MS, Py-GC/MS i analiza gazówSpektrometria mas nabiera szczególnej wartości w badaniach tworzyw po połączeniu z techniką rozdzielającą lub kontrolowanym rozkładem próbki. GC-MS jest użyteczna przy analizie substancji lotnych i półlotnych, na przykład pozostałości rozpuszczalników, części plastyfikatorów, dodatków, VOC i produktów degradacji. W Py-GC/MS materiał jest kontrolowanie rozkładany termicznie, a produkty pirolizy są następnie rozdzielane i identyfikowane. Technika może dostarczać informacji zarówno o polimerze bazowym, jak i wybranych składnikach formulacji. TGA-FTIR i TGA-MS łączą informację o temperaturze i wielkości ubytku masy z analizą gazów opuszczających próbkę. To ważne, ponieważ sama TGA pokazuje zmianę masy, ale nie identyfikuje automatycznie substancji odpowiedzialnej za każdy etap ubytku. UV-Vis – właściwości optyczneSpektrofotometria UV-Vis mierzy oddziaływanie materiału z promieniowaniem ultrafioletowym i widzialnym. Może służyć do badania absorpcji, transmitancji lub odbicia, właściwości optycznych, zabarwienia, chromoforów i zmian pojawiających się podczas fotodegradacji. UV-Vis nie jest natomiast uniwersalną metodą identyfikacji tworzywa. Informację chemiczną dostarcza tylko w takim zakresie, w jakim badane składniki wpływają na widmo w analizowanym obszarze długości fali. Przemiany cieplne, degradacja i lepkosprężystośćDSC – przejście szkliste, topnienie i krystalizacjaRóżnicowa kalorymetria skaningowa mierzy różnicę przepływu ciepła związaną ze zmianami zachodzącymi w próbce podczas kontrolowanego programu temperatury. W polimerach służy między innymi do analizy przejścia szklistego, topnienia, krystalizacji, krystalizacji na zimno, reakcji sieciowania i wybranych procesów utleniania. Pierwsze i drugie grzanie odpowiadają na różne pytaniaPierwsze grzanie zachowuje informację o aktualnym stanie próbki i jej wcześniejszej historii: chłodzeniu po wytłaczaniu lub wtrysku, wygrzewaniu, orientacji czy warunkach przechowywania. Po stopieniu próbki, kontrolowanym chłodzeniu i ponownym ogrzewaniu część tej historii zostaje usunięta. Drugie grzanie ułatwia więc porównywanie materiałów po nadaniu im wspólnej historii cieplnej. Różnica pomiędzy pierwszym i drugim grzaniem może sama stanowić informację diagnostyczną. Jeżeli próbka pobrana z procesu zachowuje się inaczej niż ten sam materiał po kontrolowanym stopieniu i chłodzeniu, źródłem różnicy może być nie tylko skład, ale również historia przetwarzania. Stopień krystalicznościDla odpowiednich polimerów półkrystalicznych stopień krystaliczności można szacować z entalpii topnienia, uwzględniając krystalizację na zimno, udział faz niepolimerowych oraz właściwą wartość referencyjną entalpii dla materiału całkowicie krystalicznego. Xc = (ΔHm − ΔHcc) / [ΔHm0 · (1 − wf)] · 100% Wynik zależy od przyjętej wartości referencyjnej, przygotowania próbki i procedury. Krystaliczność określona metodą DSC nie musi być liczbowo identyczna z wynikiem WAXS/XRD, ponieważ obie techniki opisują strukturę z innej perspektywy. Temperatura topnienia z DSC nie jest automatycznie temperaturą przetwórstwa. Temperatura procesu musi zapewnić odpowiednie uplastycznienie i właściwości reologiczne, a jednocześnie ograniczać ryzyko degradacji materiału. TGA – co ubywa z próbki podczas ogrzewania?W termograwimetrii rejestrowana jest masa próbki podczas kontrolowanego programu temperatury i atmosfery. TGA może ujawniać kolejne etapy rozkładu, obecność substancji lotnych, udział części dodatków i napełniaczy oraz pozostałość nieorganiczną. Duże znaczenie ma atmosfera. Przebieg w gazie obojętnym może być zupełnie inny niż w powietrzu, dlatego w złożonych formulacjach stosuje się również procedury ze zmianą atmosfery w trakcie badania. TGA mierzy zmianę masy, nie tożsamość chemiczną związku odpowiedzialnego za tę zmianę. Jeżeli próbka straciła 0,3% masy przed głównym etapem rozkładu, nie oznacza to automatycznie 0,3% wody. Jeżeli identyfikacja wydzielających się substancji ma znaczenie, potrzebna jest dodatkowa analiza, na przykład TGA-FTIR lub TGA-MS. TGA jest szczególnie wartościowa przy analizie compoundów i masterbatchy. Szerszy kontekst formulacji, dodatków, napełnienia i dyspersji przedstawiono w artykule o dodatkach, pigmentach i koncentratach masterbatch. Podobna logika znajduje zastosowanie w wysoko napełnionych materiałach metalowo-polimerowych, gdzie TGA można łączyć z gęstością, mikroskopią i reologią. Praktyczny przykład przedstawia artykuł o filamentach metalowych do druku 3D. DMA – odpowiedź lepkosprężystaPolimery łączą zachowanie sprężyste z procesami zależnymi od czasu. Dynamiczna analiza mechaniczna pozwala obserwować tę odpowiedź podczas małych, okresowych odkształceń. Najczęściej analizuje się:
DMA jest bardzo czuła na przejście szkliste i inne procesy relaksacyjne. Trzeba jednak pamiętać, że temperatura Tg zależy od przyjętego kryterium. Zmiana modułu zachowawczego, maksimum modułu stratności i maksimum tan δ mogą wskazać różne temperatury. Położenie relaksacji zależy również od częstotliwości pomiaru. Dlatego zapis „Tg = 80°C” bez informacji o metodzie i sposobie jej wyznaczenia może być niewystarczający. Jak zachowuje się stop? MFR/MVR i reometriaReologia łączy charakterystykę materiału z jego zachowaniem podczas przetwórstwa. Stopione polimery są zwykle nienewtonowskie, a ich lepkość zależy między innymi od temperatury, szybkości ścinania, struktury makrocząsteczkowej i historii przetwarzania. Podstawy tych zjawisk opisano szerzej w artykule o cieczach nienewtonowskich i reologii polimerów. Tutaj istotny jest przede wszystkim dobór metody pomiarowej. MFR i MVR – szybkie wskaźniki porównawczeMFR określa masowy, a MVR objętościowy wskaźnik płynięcia stopu w zdefiniowanych warunkach temperatury i obciążenia. Badanie jest szybkie i bardzo użyteczne przy kontroli jakości oraz porównywaniu partii materiału. Nie daje jednak pełnej krzywej lepkości. Wynik odpowiada jednemu określonemu układowi warunków i nie powinien być utożsamiany z pełną charakterystyką reologiczną procesu. Zmiana MFR może wynikać z różnych przyczyn: zmiany masy cząsteczkowej, formulacji, wcześniejszej degradacji lub – w materiałach podatnych na hydrolizę – niewłaściwego przygotowania i wysuszenia przed przetwarzaniem. MFR jest więc dobrym sygnałem diagnostycznym, ale sam zwykle nie wskazuje przyczyny. Reometr kapilarnyReometria kapilarna pozwala badać stop w zakresie szybkości ścinania znacznie bliższym warunkom przemysłowego przetwórstwa niż prosty pomiar MFR. Materiał przepływa przez kanał o znanej geometrii, a na podstawie przepływu i spadku ciśnienia wyznacza się parametry opisujące jego zachowanie. Wartości otrzymywane z podstawowych zależności są wartościami pozornymi. Dokładniejsza analiza może wymagać między innymi korekcji Rabinowitscha, korekcji Bagleya, uwzględnienia poślizgu przy ściance i kontroli rzeczywistej temperatury stopu. Poślizg przy ściance ma szczególne znaczenie w niektórych materiałach wysoko napełnionych, koncentratach i innych formulacjach, w których klasyczne założenie braku poślizgu może być niespełnione. Reometr rotacyjny i oscylacyjnyReometria rotacyjna obejmuje inny obszar deformacji niż typowa kapilara. W pomiarach oscylacyjnych można wyznaczać między innymi G′, G″, tan δ i lepkość zespoloną η*. Szczególnie wartościowe są zakresy małych odkształceń i niskich częstotliwości, trudniej dostępne w reometrii kapilarnej. Przed właściwą serią pomiarów zależności od częstotliwości zwykle określa się zakres liniowej lepkosprężystości, aby sam pomiar nie powodował istotnej zmiany struktury próbki. Reometria rotacyjna i kapilarna nie są metodami konkurencyjnymi. Obciążają materiał w inny sposób i obejmują różne zakresy, dlatego często stosuje się je komplementarnie. Pomiar podczas rzeczywistego procesuPróbka badana offline nie zawsze odpowiada na pytanie o stan stopu wewnątrz pracującej wytłaczarki. Jeżeli potrzebna jest obserwacja zmian właściwości reologicznych bezpośrednio podczas procesu, można wykorzystać pomiary online lub inline. Zagadnienie to opisano oddzielnie w artykule Reologia online i inline w wytłaczaniu polimerów. Woda, gęstość i objętość właściwaZawartość wody – nie każdy ubytek masy jest wodąWoda ma bardzo duże znaczenie w przetwórstwie wielu polimerów. W materiałach podatnych na hydrolizę może podczas przetwarzania prowadzić do spadku masy cząsteczkowej, zmiany reologii i pogorszenia właściwości mechanicznych. Trzeba jednak odróżnić:
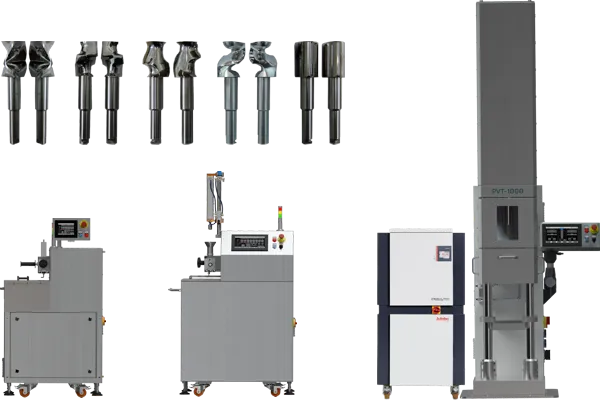
To trzy różne wielkości. Miareczkowanie Karla Fischera jest selektywną metodą oznaczania wody. W przypadku tworzyw stosuje się między innymi układy, w których próbka jest ogrzewana, a uwolniona woda transportowana do celi pomiarowej. Temperatura musi umożliwić skuteczne uwolnienie wody bez wywołania reakcji generujących substancje zakłócające oznaczenie. Metody suszarkowe i halogenowe mierzą natomiast przede wszystkim zmianę masy. Jeżeli materiał oprócz wody zawiera inne substancje lotne, również mogą one wpływać na wynik. Ubytek masy 0,2% nie oznacza automatycznie zawartości 0,2% wody. GęstośćGęstość tworzywa zależy między innymi od temperatury, krystaliczności, porowatości, zawartości napełniaczy i składu formulacji. Dlatego jej pomiar może być użyteczny przy porównywaniu partii materiału, analizie materiałów wysoko napełnionych oraz ocenie proszków i struktur porowatych. W zależności od próbki stosuje się między innymi metody wyporu i piknometrię gazową. W piknometrii helowej wyznaczana objętość odpowiada przestrzeni niedostępnej dla gazu w warunkach pomiaru, dlatego wynik należy odróżnić od gęstości pozornej próbki obejmującej większe pustki i przestrzenie pomiędzy cząstkami. PVT – gdy temperatura i ciśnienie zmieniają gęstość materiałuKlasyczny pomiar gęstości opisuje materiał w określonych warunkach. W procesie przetwórczym temperatura i ciśnienie zmieniają się jednak w szerokim zakresie. Badanie PVT opisuje zależność: v = v(T,p) gdzie v oznacza objętość właściwą. Gęstość jest jej odwrotnością: ρ = 1/v Charakterystyka pVT pokazuje, jak materiał rozszerza się, kurczy i ulega kompresji podczas zmian temperatury i ciśnienia. Dla polimerów półkrystalicznych szczególne znaczenie ma dodatkowo krystalizacja. Sposób prowadzenia pomiaru jest częścią wyniku. Badanie może być wykonywane między innymi przy stałej temperaturze i zmienianym ciśnieniu albo przy stałym ciśnieniu i zmienianej temperaturze. W materiałach półkrystalicznych historia temperatury i ciśnienia wpływa na rozwój struktury, dlatego różnych ścieżek pomiarowych nie należy bezkrytycznie utożsamiać. ISO 17744:2025 zwraca uwagę, że przy pozyskiwaniu danych do projektowania procesu szczególnie użyteczne jest chłodzenie izobaryczne. Norma wskazuje również, że wyniku uzyskanego opisaną w niej metodą nie należy automatycznie traktować jako kompletnego zestawu danych gotowego do bezpośredniego wykorzystania w symulacji wtryskiwania. Dane pVT są ważne przy analizie zmian objętościowych i skurczu materiału, ale sama charakterystyka nie przewiduje jednoznacznie końcowych wymiarów gotowego detalu. Znaczenie mają także docisk, chłodzenie, orientacja, kinetyka krystalizacji, geometria i anizotropia materiału. Szerszy opis metody oraz dostępnych konfiguracji stanowisk znajduje się w kategorii urządzenia do badań PVT polimerów.
Rys. 1. Urządzenie SiTech3D do badań PVT polimerów. Struktura i morfologia materiałuXRD, WAXS i SAXS – uporządkowanie od sieci krystalicznej do lamelDSC rejestruje efekty cieplne topnienia i krystalizacji, ale nie opisuje bezpośrednio przestrzennego uporządkowania fazy krystalicznej. Do tego służą techniki rentgenowskie. XRD/WAXS dostarcza informacji o uporządkowaniu krystalicznym, odmianach strukturalnych i orientacji. Jest szczególnie wartościowa w materiałach wykazujących polimorfizm oraz wtedy, gdy sposób przetwarzania zmienia strukturę krystaliczną. SAXS obserwuje struktury o większej skali przestrzennej. W polimerach półkrystalicznych może dostarczać informacji o organizacji lamel i charakterystycznych odległościach pomiędzy nimi, a w kopolimerach blokowych lub nanokompozytach – o organizacji domen nanometrycznych. DSC, WAXS i SAXS są metodami komplementarnymi. DSC opisuje efekty cieplne przemian, WAXS uporządkowanie krystaliczne, a SAXS strukturę na większej skali nanometrycznej. Mikroskopia optyczna i polaryzacyjnaMikroskopia pokazuje to, czego nie widać w pojedynczej liczbie: przestrzenne rozmieszczenie faz, porów, pęknięć, aglomeratów i zanieczyszczeń. W wielu problemach przemysłowych powinna być jednym z pierwszych badań. Mikroskopia w świetle spolaryzowanym jest szczególnie przydatna przy strukturach anizotropowych i półkrystalicznych. W odpowiednio przygotowanych próbkach można obserwować między innymi struktury sferolityczne oraz wpływ warunków chłodzenia na morfologię. Mikroskopia konfokalnaMikroskopia konfokalna ogranicza sygnał spoza płaszczyzny ogniskowej i pozwala zbierać serie obrazów na różnych głębokościach. Umożliwia analizę topografii, warstw i wybranych struktur trójwymiarowych, jeżeli próbka zapewnia odpowiedni kontrast. Sama obserwacja konfokalna nie identyfikuje automatycznie chemicznie widocznych faz. Jeżeli potrzebna jest informacja o ich składzie, obrazowanie trzeba połączyć z odpowiednią techniką analityczną. SEM i EDS – morfologia oraz pierwiastkiSkaningowa mikroskopia elektronowa jest szczególnie użyteczna przy badaniu powierzchni przełomów, przekrojów, cząstek, porów, aglomeratów i warstw. Pozwala analizować cechy znacznie mniejsze niż w typowej mikroskopii optycznej. EDS/EDX uzupełnia obraz o informacje dotyczące składu pierwiastkowego wybranego obszaru. Jest wartościowa przy badaniu nieorganicznych napełniaczy, pigmentów, cząstek metalicznych i części zanieczyszczeń. Nie oznacza to jednak identyfikacji pełnej chemii polimeru. Materiały organiczne o podobnym składzie pierwiastkowym mogą być nierozróżnialne tą metodą, a możliwości oznaczania najlżejszych pierwiastków są ograniczone i zależą od aparatury. TEM i AFM – nanostruktura i powierzchniaTEM umożliwia analizę bardzo cienkich próbek i struktur znacznie mniejszych niż dostępne w klasycznym SEM. W polimerach i nanokompozytach może ujawniać domeny, nanocząstki, lamele i inne elementy nanostruktury. Głównym ograniczeniem jest trudne przygotowanie reprezentatywnej, odpowiednio cienkiej próbki. AFM skanuje powierzchnię ostrzem umieszczonym na mikrodźwigni. Dostarcza ilościowej informacji o topografii, a w odpowiednich trybach również o lokalnych właściwościach mechanicznych i oddziaływaniach powierzchniowych. Standardowego AFM nie należy jednak przedstawiać jako uniwersalnej metody analizy chemicznej. Micro-CT/XCT – struktura wewnętrzna 3DRentgenowska tomografia komputerowa rekonstruuje trójwymiarowy rozkład osłabienia promieniowania wewnątrz próbki. Dzięki temu można analizować pory, pęknięcia, wtrącenia, rozmieszczenie części włókien i wewnętrzne defekty bez wykonywania klasycznych przekrojów. Najważniejszymi ograniczeniami są rozdzielczość przestrzenna i kontrast pomiędzy fazami. Jeżeli dwa składniki podobnie pochłaniają promieniowanie, ich rozdzielenie podczas segmentacji może być trudne nawet przy dobrej rekonstrukcji. Tomografia pokazuje więc trójwymiarowy rozkład kontrastu rentgenowskiego, a nie automatycznie skład chemiczny każdej obserwowanej fazy. Właściwości mechaniczne, twardość i adhezjaWyniki badań mechanicznych są często przedstawiane jako pojedyncze liczby materiałowe. W polimerach trzeba jednak pamiętać, że odpowiedź zależy również od próbki i warunków badania. Znaczenie mają między innymi:
Rozciąganie, zginanie i ściskaniePróba rozciągania dostarcza pełnej charakterystyki naprężenie–odkształcenie oraz parametrów związanych ze sztywnością, granicą plastyczności, wytrzymałością i odkształceniem. W materiałach ciągliwych sam maksymalny poziom naprężenia nie opisuje całego zachowania. W materiałach wzmacnianych włóknami krytyczny jest kierunek pobrania próbki względem orientacji wzmocnienia. Także niewzmocnione detale wtryskowe mogą wykazywać anizotropię wynikającą z przepływu i orientacji makrocząsteczek. Próby zginania i ściskania odpowiadają na inne sposoby obciążenia. Wyników nie należy mechanicznie przeliczać na właściwości z próby rozciągania, ponieważ rozkład naprężeń i sposób deformacji są inne. UdarnośćBadania Charpy i Izod opisują zachowanie próbki podczas szybkiego obciążenia. Wynik silnie zależy od temperatury, geometrii, rodzaju karbu i sposobu zamocowania. Charpy i Izod nie są dwiema nazwami tego samego testu i ich wyników nie należy bezpośrednio zamieniać. Twardość, mikroindentacja i nanoindentacjaTwardość tworzywa nie jest jedną fundamentalną właściwością niezależną od metody. Wynik zależy od geometrii wgłębnika, obciążenia, czasu i grubości próbki oraz od lepkosprężystej odpowiedzi materiału. Durometry Shore są bardzo użyteczne w kontroli jakości tworzyw i elastomerów, lecz wynik Shore nie jest bezpośrednio modułem Younga ani uniwersalną miarą odporności na zarysowanie. W mikro- i nanoindentacji rejestrowana jest zależność siły od głębokości penetracji. Umożliwia to analizę lokalnych właściwości małych obszarów i cienkich warstw. W polimerach trzeba jednak uwzględniać pełzanie, relaksację, szybkość obciążenia i wpływ podłoża przy cienkich powłokach. Adhezja i peel testW laminatach, foliach wielowarstwowych, taśmach i powłokach istotna jest odporność połączenia pomiędzy warstwami. Próby peel polegają na kontrolowanym oddzielaniu warstw i rejestrowaniu siły wymaganej do propagacji rozdzielenia. Geometrie 90° i 180° nie są zamienne. Na wynik wpływają kąt, prędkość, grubość i sztywność odrywanej warstwy, temperatura oraz geometria próbki. Równie ważny jest mechanizm zniszczenia. Może ono przebiegać na granicy faz, wewnątrz warstwy kleju lub polimeru albo prowadzić do uszkodzenia samego podłoża. Dwie próbki o podobnej sile odrywania nie muszą więc ulegać zniszczeniu w taki sam sposób. Starzenie materiału – porównujemy stan przed i po ekspozycjiOcena odporności polimeru na starzenie zwykle nie polega na jednej metodzie. Najwięcej informacji daje porównanie dobrze zdefiniowanego stanu początkowego z materiałem po kontrolowanej ekspozycji. W zależności od zastosowania bada się starzenie termiczne, termo-oksydacyjne, UV, pogodowe, wilgotnościowe, chemiczne lub działanie kilku czynników jednocześnie. Po ekspozycji można porównywać między innymi FTIR, DSC, TGA, SEC/GPC, DMA, barwę, masę, wymiary i właściwości mechaniczne. Zestaw metod powinien odpowiadać przewidywanemu mechanizmowi degradacji, a nie być stałą listą badań wykonywaną dla każdego materiału. Recyklaty, compoundy i materiały do druku 3DRecyklatyRecyklat może różnić się od materiału pierwotnego nie tylko stopniem degradacji. Możliwe są domieszki innych polimerów, pozostałości dodatków i pigmentów, zmiany masy cząsteczkowej oraz zanieczyszczenia pochodzące z wcześniejszego użytkowania. Przy diagnostyce recyklatu często warto połączyć FTIR, MFR/MVR lub reometrię, DSC, TGA, oznaczenie wody, mikroskopię i badania mechaniczne. SEC/GPC staje się szczególnie cenna, gdy podejrzewana jest degradacja łańcuchów. Duże znaczenie ma także reprezentatywność próbki. Bardzo dokładny pomiar przypadkowo pobranej niewielkiej porcji materiału może dobrze opisywać próbkę laboratoryjną, ale słabo reprezentować zmienną partię recyklatu. Compoundy i masterbatcheW compoundach ważny jest nie tylko udział składników, ale również sposób ich rozmieszczenia. Dwa materiały zawierające podobny procent napełniacza mogą różnić się wielkością aglomeratów, zwilżeniem cząstek, interfejsem polimer–napełniacz i stopniem degradacji osnowy podczas przetwarzania. W praktyce łączy się TGA, gęstość, reologię lub MFR, mikroskopię, DSC oraz badanie właściwości funkcjonalnej odpowiadającej celowi formulacji. Dla koncentratu barwiącego będzie to między innymi barwa i dyspersja pigmentu, dla compoundu przewodzącego – rezystywność, a dla materiału modyfikowanego udarnościowo – odpowiednie badania mechaniczne. Filamenty i materiały wysoko napełnioneFilament jest już półproduktem powstałym w procesie przetwórczym, dlatego oprócz właściwości materiału trzeba kontrolować jego geometrię i jednorodność. W zależności od zastosowania analizuje się średnicę i owalność, masę liniową, gęstość, zawartość wody, reologię, DSC/TGA, mikrostrukturę przekroju, porowatość oraz właściwości mechaniczne filamentu i gotowego wydruku. W filamentach wysoko napełnionych proszkiem metalicznym lub ceramicznym szczególnego znaczenia nabierają udział faz, dyspersja proszku, obecność porów i reologia feedstocku. Praktyczne pakiety badańNie istnieje jeden obowiązkowy pakiet dla wszystkich tworzyw. Można jednak zbudować rozsądny zestaw początkowy zależnie od rodzaju materiału i problemu.
Ten sam objaw może mieć kilka przyczyn
W procesie wytłaczania badania materiałowe warto zestawiać z sygnałami maszyny. Temperatura, ciśnienie, moment, prędkość ślimaka i rzeczywista wydajność pomagają oddzielić zmianę właściwości tworzywa od zmiany punktu pracy urządzenia. Szerszy opis przedstawiono w artykule o monitorowaniu parametrów procesu wytłaczania. Przygotowanie próbki jest częścią wynikuNawet bardzo dobra aparatura nie kompensuje błędnie pobranej lub przygotowanej próbki. W badaniach polimerów znaczenie mają między innymi:
Próbka wycięta wzdłuż kierunku przepływu z części wtryskowej może dać inny wynik mechaniczny niż próbka pobrana poprzecznie. Granulat świeżo wysuszony może zachowywać się inaczej niż ten sam materiał po kilku godzinach kontaktu z wilgotnym powietrzem. Pierwsze grzanie DSC próbki pobranej bezpośrednio z procesu zawiera inną informację niż drugie grzanie wykonane po kontrolowanym stopieniu i chłodzeniu. Dlatego dokumentacja badania powinna obejmować nie tylko wyniki, ale również informacje potrzebne do odtworzenia historii próbki. Norma nie zastępuje interpretacjiNorma nie gwarantuje, że dany pomiar odpowiada na każde pytanie technologiczne. Określa natomiast sposób wykonania i raportowania badania, dzięki czemu wyniki stają się porównywalne w kontrolowanych warunkach.
Przed wykorzystaniem normy do badania odbiorczego, walidacji lub specyfikacji produktu należy sprawdzić jej zakres i aktualną edycję. W niektórych przypadkach właściwa procedura zależy również od postaci próbki, rodzaju polimeru i celu badania. Od wyniku laboratoryjnego do rzeczywistego procesuNajbardziej efektywny program badawczy nie jest tym, który zawiera największą liczbę metod. Powinien możliwie szybko rozdzielić najbardziej prawdopodobne hipotezy. Jeżeli zmienił się MFR, warto równolegle sprawdzić przygotowanie materiału i warunki procesu, zanim uznamy, że polimer uległ degradacji. Jeżeli compound stał się kruchy, próba mechaniczna pokaże skutek, ale dopiero mikroskopia, DSC, TGA lub SEC/GPC mogą pomóc odnaleźć jego źródło. Jeżeli wytłaczarka zaczęła pracować przy innym ciśnieniu, trzeba rozdzielić zmianę właściwości tworzywa od zmiany temperatury stopu, wydajności, filtracji i oporów głowicy. Skuteczna diagnostyka łączy trzy poziomy informacji:
W pracach R&D dane materiałowe można dzięki temu zestawiać z temperaturą, ciśnieniem, momentem obrotowym, prędkością, wydajnością oraz innymi parametrami rejestrowanymi podczas rzeczywistego przetwarzania. Rozwiązania związane z pomiarami laboratoryjnymi i procesowymi znajdują się w kategorii pomiary i aparatura badawcza SiTech3D. Wiarygodność pomiaru temperatury zależy również od czujnika i całego toru pomiarowego; zagadnienie to rozwijają opracowania dotyczące Pt100 i Pt1000 oraz termopar. Przy analizie procesu warto również pamiętać, że punkt pracy wytłaczarki wynika jednocześnie z właściwości materiału, geometrii układu oraz oporów dalszej części linii. Praktyczne zależności pomiędzy geometrią ślimaka, obrotami, przeciwciśnieniem i wydajnością przedstawiono w opracowaniu Wydajność wytłaczarki jednoślimakowej – kalkulator. PodsumowanieNie istnieje jedna metoda, która w pełni opisuje polimer. FTIR może pomóc ustalić, z jaką chemią mamy do czynienia, ale nie zastąpi SEC/GPC przy analizie rozkładu masy cząsteczkowej. DSC pokaże przemiany cieplne, lecz nie zastąpi TGA przy analizie zmian masy ani WAXS przy badaniu uporządkowania krystalicznego. MFR szybko ujawni zmianę płynięcia, ale nie zastąpi pełnej charakterystyki reologicznej. Mikroskopia pokaże aglomerat lub por, lecz bez dodatkowej analizy nie zawsze odpowie, z czego obserwowana faza jest zbudowana. Najważniejsze jest więc prawidłowe sformułowanie pytania. Dopiero wtedy można dobrać metody, które wzajemnie się uzupełniają i prowadzą od obserwowanego objawu do jego rzeczywistej przyczyny. W przetwórstwie tworzyw szczególną wartość ma połączenie danych materiałowych z parametrami rzeczywistego procesu. Próbka po wytłaczaniu lub wtrysku nie jest już wyłącznie granulatem opisanym kartą materiałową – jej struktura zawiera rezultat temperatury, ścinania, ciśnienia, czasu przebywania, chłodzenia i całej wcześniejszej historii przetwarzania. |
Zobacz także: Baza technicznych danych segmentów ślimaków do wytłaczarek dwuślimakowych. Wydajność wytłaczarki jednoślimakowej – kalkulator Produkcja filamentu 3D — wymagania procesu i linii technologicznej Materiały do produkcji filamentów 3D – jak dobrać proces i linię technologiczną Plastyczne materiały wybuchowe i PBX – właściwości, polimery i formowanie Wytłaczarki do tworzyw sztucznych: kryteria doboru układu do materiału, procesu i skali produkcji Rodzaje kauczuków i elastomerów – właściwości, różnice i zastosowania Przewodnik po bazie wiedzy Sitech3D – przetwórstwo polimerów, reologia i technologia wytłaczania Polimery w procesie wytłaczania – klasy materiałów i właściwości |
Imię i nazwisko:
Nazwa Firmy
Telefon
Treść:



 YouTube
 Linkedin
 Facebook